09.11.2026 Warum ein Krebsmedikament trotz Bindung seine Wirkung verlieren kann
Marburger Forschungsteam entschlüsselt zwei Mechanismen der Resistenz gegen Asciminib – Studie in Fachzeitschrift Blood veröffentlicht
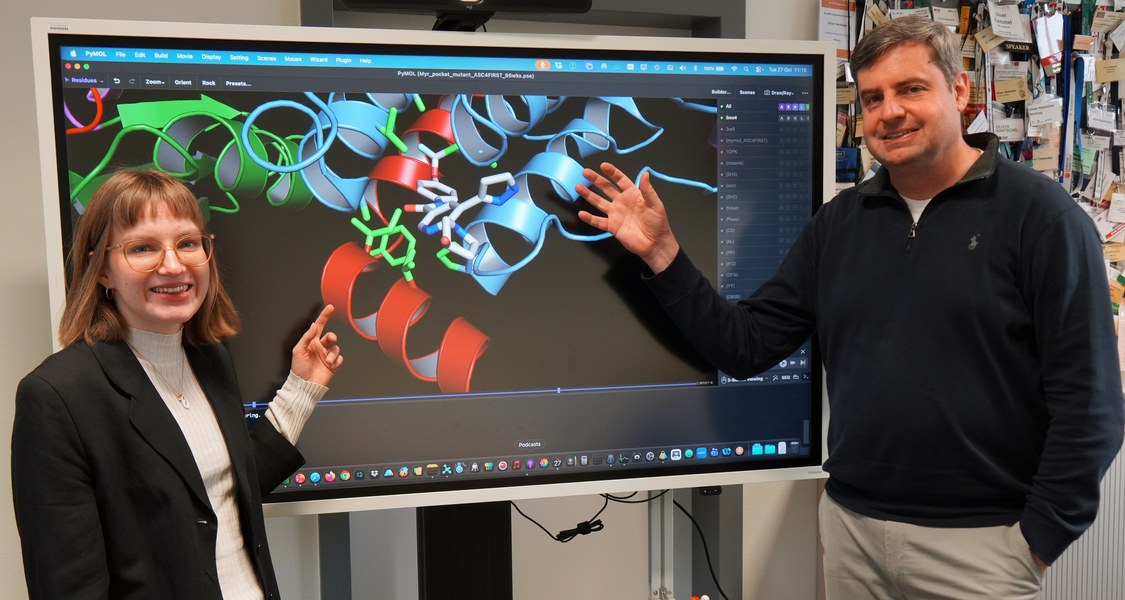
Asciminib ist ein wirksames und gut verträgliches Medikament gegen die Chronisch Myeloische Leukämie (CML), eine Form von Blutkrebs. Doch Veränderungen des krebsauslösenden Proteins können dazu führen, dass die Behandlung ihre Wirkung verliert. Ein Forschungsteam um Doktorandin Inga Leske und Prof. Dr. Oliver Hantschel von der Philipps-Universität Marburg hat nun zwei grundlegend unterschiedliche Mechanismen dieser Resistenz entschlüsselt. Besonders überraschend: Bei bestimmten Veränderungen bindet das Medikament weiterhin genauso gut an das Krebsprotein, kann es aber nicht mehr ausreichend abschalten. Die Ergebnisse könnten dabei helfen, bei einer Resistenz gezielter eine geeignete Folgetherapie auszuwählen. Die Studie wurde in der international führenden hämatologischen Fachzeitschrift Blood veröffentlicht.
Die Chronisch Myeloische Leukämie (CML) entsteht durch eine Veränderung im Erbgut blutbildender Zellen. Dadurch wird das Protein BCR::ABL1 gebildet, das dauerhaft Wachstumssignale sendet und die unkontrollierte Vermehrung bestimmter weißer Blutkörperchen antreibt. Medikamente, die dieses Protein hemmen, haben die Behandlung der Erkrankung grundlegend verbessert: Viele Betroffene können heute langfristig mit der Krankheit leben.
Asciminib nutzt dafür einen besonderen Mechanismus. Während andere CML-Medikamente direkt die Stelle blockieren, an der BCR::ABL1 seine Energiequelle bindet, setzt Asciminib an einer anderen Tasche des Proteins an. Dadurch aktiviert es eine Art molekulare Bremse: Das Protein nimmt eine geschlossene, inaktive Form an und sendet keine Wachstumssignale mehr.
Zwei Wege, der molekularen Bremse zu entkommen
Im Verlauf einer Behandlung können sich jedoch Krebszellen durchsetzen, bei denen kleine Veränderungen im Erbgut dazu führen, dass das BCR::ABL1-Protein anders aufgebaut ist. Das Forschungsteam untersuchte mehrere solcher Mutationen, die bei Patient*innen mit einer Resistenz gegen Asciminib beobachtet wurden. Dafür kombinierte es biochemische Messungen mit Untersuchungen der Proteindynamik und aufwendigen Computersimulationen.
Dabei identifizierte das Team zwei unterschiedliche Klassen von Mutationen. Bei der ersten liegen die Veränderungen direkt in der Bindungstasche von Asciminib. Sie erschweren dem Wirkstoff den Zugang zum Protein und können seine Bindung um bis zum 100-Fachen abschwächen. Bei der zweiten Klasse liegen die Veränderungen dagegen weit entfernt von der Bindungsstelle. Trotzdem machen auch sie das Krebsprotein widerstandsfähig gegen die Behandlung.
„Wir konnten zeigen, dass Asciminib bei diesen Mutationen weiterhin fest an das Protein bindet. Die Bindung allein reicht aber nicht aus, um die molekulare Bremse wirksam zu betätigen“, erklärt Erstautorin Inga Leske. Die Untersuchungen zeigen, dass verschiedene Bereiche des Proteins über ein Netzwerk miteinander verbunden sind und miteinander kommunizieren. Über dieses Netzwerk beeinflusst Asciminib auch weiter entfernte Bereiche des Proteins und stabilisiert so dessen abgeschalteten Zustand. Bestimmte Mutationen stören diese Verbindung. Zwei besonders eingehend untersuchte Veränderungen, die bei CML-Patient*innen häufig vorkommen, steigerten zudem die Aktivität des Krebsproteins und beschleunigten dessen Selbstaktivierung.
Resistenz genauer verstehen und gezielter behandeln
Die Unterscheidung zwischen den beiden Resistenzmechanismen ist für die weitere Behandlung bedeutsam. „Wenn Asciminib nicht mehr wirkt, müssen wir verstehen, woran das liegt. Eine gestörte Wirkstoffbindung hat andere Konsequenzen für die weitere Behandlung von CML-Patient*innen als eine defekte Weiterleitung des Bremssignals innerhalb des Proteins“, sagt Prof. Dr. Oliver Hantschel. Bei der Auswahl eines anderen Medikaments müsse außerdem berücksichtigt werden, dass manche Mutationen gleichzeitig gegen weitere CML-Wirkstoffe resistent sind.
Dass Asciminib bei der zweiten Resistenzklasse weiterhin an das Protein bindet, eröffnet zugleich eine Perspektive für neue Therapieansätze. Sogenannte PROTACs könnten Asciminib als Erkennungsbaustein nutzen, um das Krebsprotein gezielt durch den zelleigenen Abbaumechanismus beseitigen zu lassen. Das Protein müsste dann nicht mehr abgeschaltet, sondern könnte direkt abgebaut werden. Ob sich auf diese Weise die entsprechenden Resistenzen überwinden lassen, muss in weiteren Studien geprüft werden.
Fortsetzung der Marburger Forschung zu Asciminib
Bereits 2024 hatten Leske und Hantschel gezeigt, warum Asciminib bei bestimmten seltenen Varianten von BCR::ABL1 von Beginn an nicht wirkt: Ihnen fehlt ein Proteinabschnitt, der für das Abschalten notwendig ist. Diese Erkenntnisse sind bereits in klinische Leitlinien eingeflossen. Die neue Arbeit erklärt nun, auf welchen unterschiedlichen Wegen sich eine Resistenz im Laufe der Behandlung entwickeln kann.
An der Studie waren neben Forschenden des Instituts für Physiologische Chemie der Philipps-Universität Marburg am Fachbereich Medizin auch Dr. Wieland Steinchen und Prof. Dr. Gert Bange vom Marburger Fachbereich Chemie sowie dem Zentrum für Synthetische Mikrobiologie (SYNMIKRO) beteiligt. Ergänzt wurde das Team durch Dr. Pietro Vidossich und Prof. Marco De Vivo vom Istituto Italiano di Tecnologia in Genua.
Weitere Informationen
Originalpublikation: Leske IB, Vidossich P, Steinchen W, Bange G, De Vivo M and Hantschel O. (2026) Mechanistically distinct classes of BCR::ABL1 mutations confer resistance to asciminib. Blood. DOI:10.1182/blood.2026036032
Kontakt
Prof. Dr. Oliver Hantschel
Mail: oliver.hantschel@uni-marburg.de
Institut für Physiologische Chemie
Fachbereich Medizin
Philipps-Universität Marburg